

Это редкое генетическое заболевание, основными клиническими проявлениями которого являются лицевые дисморфии, различные аномалии развития скелета и внутренних органов, интеллектуальная недостаточность, а также гематологические и эндокринологические нарушения.
Историческая справка
В 1981 году Норио Ниикава и Есикадзу Куроки независимо друг от друга опубликовали в Journal of Pediatrics первые описания нового синдрома, сочетающего характерные черты лица, пороки внутренних органов, а также задержку физического и ментального развития.
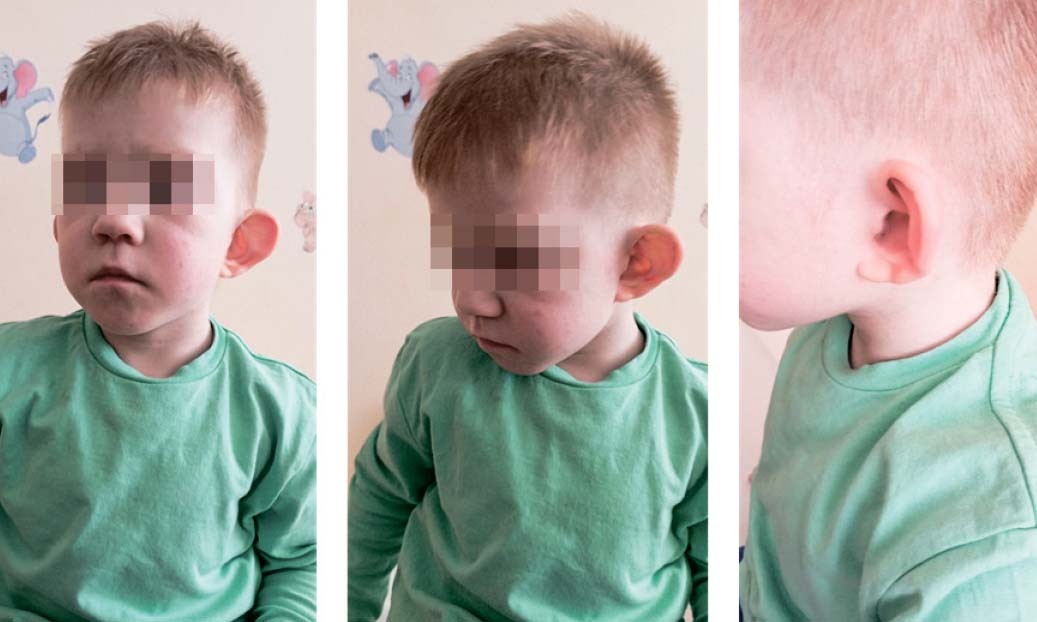
Характерными лицевыми особенностями являлись удлиненные глазные щели с выворотом нижнего века, высокие арковидные брови, длинные ресницы, широкий плоский нос, что в совокупности имело сходство с театральным макияжем актеров традиционного японского театра Кабуки (см. рис. 1).
Рисунок 1. Классические лицевые дисморфии пациентов с синдромом Кабуки.
Описанный фенотип послужил основой для названия заболевания (Kabuki make-up syndrome, Kabuki syndrome). Именно с этих публикаций начинается история изучения синдрома Кабуки как самостоятельной нозологической формы.
Эпидемиология
 Анжелика СолнцеваЧастота встречаемости синдрома Кабуки варьирует в зависимости от этнической группы. Наиболее высокие показатели зарегистрированы в Японии (1:32 000 новорожденных), в других странах отмечаются более низкие значения (1:86 000). В структуре заболевания преобладает 1-й тип, на который приходится более 70–75 % случаев. В настоящее время в мире описано более тысячи пациентов с синдромом Кабуки, несколько чаще встречаются пациенты женского пола (57 %).
В Республике Беларусь зарегистрировано 12 пациентов с диагнозом «синдром Кабуки».
Генетика
 Анастасия КовкракНовым этапом в исследовании этиологии заболевания стало внедрение в клиническую практику молекулярно-генетических методов диагностики. В 2010 году с помощью секвенирования нового поколения были выявлены гетерозиготные патогенные варианты в гене KMT2D у пациентов с клиническими проявлениями синдрома Кабуки (синдром Кабуки 1-го типа). Через 2 года был идентифицирован второй ген, участвующий в патогенезе заболевания, — KDM6A. Ген расположен на Х-хромосоме, а его гаплонедостаточность в результате гетерозиготных инактивирующих мутаций приводит к развитию заболевания как у мужчин, так и у женщин.
Таким образом, в основе заболевания лежат патогенные варианты в генах KMT2D (12q13.12) и KDM6A (Xp11.3). Оба гена регулируют процессы метилирования (KMT2D) / деметилирования гистонов (KDM6A), что значительно изменяет транскрипционную программу клетки.
У 70–75 % пациентов с синдромом Кабуки выявляются патогенные гетерозиготные варианты в гене KMT2D, при этом 95 % из них являются de novo вариантами. Заболевание имеет аутосомно-доминантный тип наследования.
 Ирина ПахомоваПатогенные варианты в гене KDM6A выявляются в 5–8 % случаев и так же чаще представлены de novo инактивирующими мутационными изменениями. В то же время при данном подтипе заболевания частота семейных форм является более высокой, что связано с Х-сцепленным доминантным типом наследования (более мягкий фенотип и течение заболевания у лиц женского пола).
Описаны случаи с типичными клиническими проявлениями синдрома Кабуки и отсутствием патогенетически значимых вариантов в обоих генах, что может свидетельствовать о вероятной генетической гетерогенности заболевания.
Клиническая картина
Первооткрыватели синдрома выделили 5 основных фенотипических признаков заболевания:
- характерные черты лица (описаны ранее);
- скелетные аномалии (патология черепа и микроцефалия, «готическое» небо, расщелина твердого неба в сочетании с заячьей губой, зубные аномалии, короткие пальцы рук, повышенная подвижность суставов, сколиоз);
- изменение дерматоглифики (фетальные подушечки кончиков пальцев, увеличение ульнарного радиуса, единственная ладонная складка);
- интеллектуальный дефицит разной степени выраженности;
- постнатальная задержка роста.
Клинические проявления синдрома Кабуки крайне вариабельны. Помимо пяти основных диагностических признаков у пациентов могут выявляться висцеральные пороки развития, неврологические отклонения, эндокринопатии, а также широкий спектр гематологических и иммунологических нарушений.
Неврологические симптомы чаще всего выходят на передний план в клинической картине. Уже при рождении отмечают трудности вскармливания, мышечную гипотонию, часто сохраняющуюся в более старшем возрасте.
У 10–40 % пациентов в младшем школьном возрасте дебютирует эпилепсия с различными типами приступов от фокальных до генерализованных. При этом у женщин эпилептические приступы описаны чаще.
Когнитивные нарушения не носят тяжелого характера, пациенты сохраняют способность к социальной адаптации и обучению. Специфической особенностью является дефицит зрительно-пространственного восприятия и зрительной памяти при относительно сохранной вербальной памяти.
У большей части пациентов выявляются расстройства аутистического спектра, проявляющиеся нарушениями социальной коммуникации, отсутствием зрительного контакта, двигательными и речевыми стереотипиями, а также высокой сенсорной чувствительностью.
Масса тела и рост при рождении соответствуют норме, но уже на первом году жизни появляются признаки отставания в физическом развитии. Рост взрослых пациентов отстает от нормы более чем на 2 стандартных отклонения.
Около половины подростков с синдромом Кабуки страдают ожирением. Среди эндокринной патологии описаны случаи дефицита тропных гормонов гипофиза, преждевременного полового развития, врожденного гиперинсулинизма.
У 80 % пациентов с синдромом Кабуки встречаются пороки развития сердечно-сосудистой системы (дефекты межпредсердной и межжелудочковой перегородки, коарктация аорты, двустворчатый аортальный клапан).
Аномалии урогенитального тракта (гидронефроз, эктопированные подковообразные почки, удвоение чашечно-лоханочного аппарата, дисплазия почек, крипторхизм) описаны у 30–40 % детей. Пороки развития гастроинтестинального тракта встречаются реже (5 % случаев) и включают паховую и диафрагмальную грыжи, незавершенный поворот кишечника, атрезию ануса, билиарную атрезию.
Иммунологические и гематологические нарушения выявляются у 60–73 % пациентов с синдромом Кабуки и существенно отягощают клиническое течение заболевания. Более 50 % пациентов сталкиваются с частыми респираторными инфекциями, отитами и пневмониями. Фенотипически иммунодефицит напоминает общую вариабельную иммунную недостаточность и проявляется селективным дефицитом IgA (до 80 %) и реже гипогаммаглобулинемией (58 %).
Срыв иммунологической толерантности повышает риск развития аутоиммунной патологии — аутоиммунного тиреоидита, сахарного диабета 1-го типа, целиакии и гломерулонефрита. Описаны случаи развития аутоиммунных цитопений, среди которых преобладают иммунная тромбоцитопеническая пурпура, аутоиммунная гемолитическая анемия и синдром Эванса — Фишера.
Частота возникновения злокачественных новообразований при синдроме Кабуки к настоящему времени не установлена. В мировой литературе описано более 20 случаев коморбидных онкологических патологий (нефробластома, нейробластома, саркома мягких тканей и опухоли печени, а также острые лейкозы и лимфома Беркитта). Это может быть связано со снижением иммунного надзора и нарушением супрессорных функций KMT2D и требует более детального изучения.
Лечение и прогноз
Специфических методов терапии синдрома Кабуки не существует. Лечение носит исколючительно симптоматический характер. Качество и продолжительность жизни во многом зависят от тяжести пороков развития внутренних органов, эффективности контроля судорожного синдрома, выраженности иммунных нарушений и онкогематологических осложнений.
Cлучай из практики № 1
Мальчик В., 2006 г. р., от 2-й беременности, 2-х родов, родился с массой тела 3 200 г, длиной тела 52 см.
При рождении у ребенка был диагностирован врожденный порок сердца — комплекс Шона (коарктация аорты, пограничное развитие левых отделов сердца, митральный стеноз). Пациенту неоднократно проводилась хирургическая коррекция ВПС: на первом месяце жизни выполнена пластика аорты, в 3 года 10 месяцев — протезирование митрального клапана (МК). Вследствие развития послеоперационной АВ-блокады 3-й степени в 4 года проведена имплантация электрокардиостимулятора (ЭКС). В 9 лет развился выраженный стеноз протеза МК, что потребовало репротезирования. В 13 лет произведена замена ЭКС вследствие нарушения работы. Третье репротезирование МК проведено в этом же возрасте.
При клиническом обследовании пациента обращают внимание фенотипические особенности: длинные глазные щели, арочные брови, аномалии ушей и носа, удвоение правой почки.
В 13 лет на фоне инфекции COVID-19 развилась иммунная тромбоцитопения (ИТП), получал лечение внутривенным иммуноглобулином. В 15 лет на фоне двусторонней очаговой пневмонии развилась аутоиммунная гемолитическая анемия (АИГА) (отмечалось снижение гемоглобина до 74 г/л, повышение билирубина до 197 мкмоль/л за счет непрямого, положительная прямая проба Кумбса). Получал лечение дексаметазоном с положительным эффектом. Через 1 месяц зафиксирован рецидив АИГА, потребовавший госпитализации в РНПЦ ДОГИ и проведения повторного курса глюкокортикостероидов внутривенно с переходом на пероральный прием.
При оценке иммунологического статуса выявлено снижение TREC до 123×106, тимических мигрантов до 7,31 %, абсолютного и относительного числа В-лимфоцитов (0,048×109/л, 2,6 %).
Сочетание множественных врожденных пороков развития, характерного фенотипа и иммуногематологических отклонений потребовало углубленной генетической диагностики.
Методом высокопроизводительного секвенирования в 48 экзоне гена KMT2D идентифицирована однонуклеотидная гетерозиготная замена р.Arg5214His. Данный генетический вариант локализован в высококонсервативном С-концевом домене белка, критически важном для его метилтрансферазной активности.
Согласно международным критериям оценки патогенности (ACMG), данный вариант классифицируется как патогенный и полностью подтверждает клинический диагноз синдрома Кабуки 1-го типа.
Cлучай из практики № 2
Девочка Б., 2008 г. р., родилась на 31-й неделе беременности путем кесарева сечения с диагнозом «врожденная цитомегаловирусная инфекция». С рождения наблюдается у врача-невролога в связи с последствиями раннего органического поражения ЦНС и атонически-астатическим синдромом, стойкими зрительными (гиперметропический астигматизм, анизокория, непостоянное расходящееся косоглазие), двигательными, речевыми (дизартрия, дисграфия) и слуховыми (двусторонняя смешанная тугоухость 1-й степени) нарушениями. При рождении были диагностированы врожденные аномалии развития: агенезия правой почки, викарная гипертрофия левой почки и диафрагмальная грыжа.
Фенотипический портрет пациентки включает комплекс характерных дисморфических черт: удлиненные глазные щели, эктропион нижнего века, аркообразные брови, птоз, низко посаженные уши, широкую переносицу, готическое небо, микрогнатию, низкую линию роста волос на лбу, аномалии зубного ряда и специфические дерматоглифические изменения.
Со стороны костно-мышечной системы отмечаются низкорослость, дисплазия суставов и вальгусная деформация нижних конечностей, укорочение левой ноги. Присутствуют аномалии развития сердца (открытый артериальный проток и открытое овальное окно). Эндокринная патология у пациентки представлена аутоиммунным тиреоидитом, избытком массы тела. В подростковом возрасте появились нарушения менструального цикла. В неврологическом статусе отмечаются диффузная мышечная гипотония, задержка психомоторного и речевого развития, микроцефалия, смешанная тугоухость. В анамнезе был зафиксирован эпизод фебрильных судорог. Обращает на себя внимание выраженный инфекционный синдром, проявляющийся рецидивирующими отитами, перенесенным сепсисом неясной этиологии в возрасте 15 лет.
На основании данных анамнеза у пациентки был заподозрен синдром Ди Джорджи, однако диагноз не подтвержден молекулярно-генетическими методами.
Впервые под наблюдение специалистов РНПЦ ДОГИ девочка попала в возрасте 9 лет с жалобами на продолжающееся кровотечение после удаления зуба. В общем анализе крови при поступлении отмечалась тромбоцитопения (24×109/л), уровень гемоглобина и лейкоцитов в норме. При проведении иммунологического исследования выявлено снижение уровня сывороточного иммуноглобулина А (0,2 г/л), уровень иммуноглобулина G и M в пределах нормы, B-лимфопения — снижение как относительного (2,4 %), так и абсолютного количества B-клеток (0,042×109/л), а также дефицит ЕК-клеток (0,14×10⁹/л).
При проведении генетического исследования была выявлена патогенная мутация в гене KMT2D: p.Ile5502AsnfTer10, что позволило верифицировать диагноз «синдром Кабуки 1-го типа».
С целью лечения иммунной тромбоцитопении неоднократно получала внутривенный иммуноглобулин, глюкокортикостероиды перорально и внутривенно, агонисты тромбопоэтиновых рецепторов (ромиплостим) в сочетании с пульс-терапией метилпреднизолоном. Полная отмена ромиплостима — в декабре 2023 года, переход на другой препарат из группы агонистов тромбопоэтиновых рецепторов — элтромбопаг, который был отменен в апреле 2024-го в связи с неэффективностью. В настоящее время пациентка получает поддерживающую дозировку метилпреднизолона внутрь, периодически госпитализируется для проведения пульс-терапии данным препаратом.
Заключение
Синдром Кабуки является классическим примером полисистемной патологии, изучение которой носит мультидисциплинарный характер. Из-за высокой частоты стертых клинических форм и выраженного фенотипического сходства с другими генетическими синдромами практикующие врачи различных специальностей могут сталкиваться с трудностями при дифференциальной диагностике. Окончательная верификация диагноза синдрома Кабуки в современных условиях требует обязательного проведения молекулярно-генетического исследования, в частности секвенирования генов, ассоциированных с заболеванием.