

На базе 3-й городской детской клинической поликлиники Минска состоялся республиканский семинар «Актуальные вопросы подростковой медицины». Мероприятие было ориентировано на детских гинекологов, педиатров и других профильных специалистов. В ходе семинара были обозначены проблемные моменты при выявлении отклонений полового развития у детей. Отдельно освещалась тема нарушения полового развития у девочек, а также вопросы репродуктивного здоровья мальчиков. О причинах и факторах риска задержки полового развития у девочек, диагностике и терапии рассказала старший преподаватель кафедры акушерства и гинекологии БГМУ, кандидат мед. наук Ольга Малолеткина.
Оценка состояния
 Ольга МалолеткинаЗадержка полового развития (ЗПР) отмечается у 0,6–2 % детей в европейской популяции. Большинство пациентов имеют функциональные нарушения, связанные с конституциональным (семейным) поздним началом пубертата. У 0,1 % подростков в основе ЗПР лежит патология гипоталамо-гипофизарной системы (гипогонадотропный гипогонадизм) или половых желез (гипергонадотропный гипогонадизм).
У девочек задержка полового развития диагностически предполагается при отсутствии развития молочных желез (телархе, стадия B2 по Таннеру) к 13 годам. Обследование по поводу первичной аменореи показано при отсутствии менархе к 15 годам или если менархе не наступило в течение 3-х лет после начала телархе. Если половое развитие начинается своевременно, но в течение 5 лет менструации не наступают, говорят об изолированной задержке менархе.
На что обращать внимание во время приема?
Оценка физического развития ребенка неразрывно связана с оценкой его полового развития.
1. Определение развития наружных гениталий (женский тип).
2. Оценка половой формулы: Ма + Р + Ах + Ме.
3. Описание возраста менархе и менструальной функции (продолжительность МЦ, длительность менструаций, количество выделений, болезненность).
4. Определение соответствия полового развития возрасту девочки и стадии по Таннеру.
Классификация нарушений
Функциональная ЗПР:
- конституциональная;
- при хронических системных заболеваниях;
- при недостаточном питании и неадекватных энергозатратах (дефицит массы тела или ожирение).
В основе конституциональной задержки роста и пубертата лежит транзиторно более поздняя активация пульсирующей секреции гонадотропин-рилизинг-гормона (ГнРГ) и гипоталамо-гипофизарно-гонадной оси. Это вариант нормы, диагноз которого у девочек устанавливают после исключения других причин задержки пубертата. Семейный анамнез позднего пубертата встречается часто.
В 70 % случаев у родителей пациентов отмечается задержка полового созревания (в 37 % — у обоих родителей, в 30 % — у матери, в 33 % случаев — у отца).
Факторы риска: патология беременности и родов, низкие антропометрические показатели ребенка при рождении, неблагоприятная социальная и семейная обстановка, алкоголизм и наркомания у родителей. А также хронические заболевания: пищеварительной системы с синдромом мальабсорбации (целиакия, хронический панкреатит, гепатит), хроническая болезнь почек, пороки сердца, хронические бронхолегочные заболевания, эндокринопатии (гипотиреоз, сахарный диабет, гиперкортицизм, включая ятрогенный и др.).
ЗПР отмечается при дефиците массы тела в результате несбалансированного питания, недостаточной энергетической ценности потребляемой пищи (нервная анорексия, диеты, голодание), при алиментарном ожирении, нефизиологическом превышении энергозатрат (занятий гимнастикой, балетом и др.).
Клиника: пропорции тела у детей с конституциональной ЗПР не нарушены. У девочек характеризуется отсутствием развития молочных желез, отставанием в росте. В период, предшествующий пубертатному (в 8–10 лет), темпы роста начинают прогрессивно снижаться до 3–4 см в год.
Отсутствие распределения жира по женскому типу, менструальной функции; лобковое и аксиллярное оволосение слабо выражено (вследствие поздней активации синтеза андрогенов надпочечниками). Характерно отставание костного возраста от паспортного на 2–3 года.
Гипергонадотропный (первичный) гипогонадизм
Первичная недостаточность половых желез сопровождается по принципу обратной связи повышением уровня гонадотропных гормонов. Связана с хромосомными и генетическими аномалиями.
Врожденные формы:
- хромосомные аномалии: синдром Шерешевского —Тернера, синдром Клайнфельтера;
- анорхизм;
- дефект рецептора ЛГ и хорионического гонадотропина человека (ХГЧ) (вызывает синдром резистентных яичников у девочек и гермафродитизм или гипогонадизм мальчиков);
- нарушения стероидогенеза в гонадах (дефект ферментов Р450с17, StaR-протеина, клиническая картина гипогонадизма у девочек, у мальчиков — гермафродитизма).
Клиника синдрома Клайнфельтера (патология характерна для мальчиков): высокий рост, евнухоидные пропорции тела, отличительным признаком является гипоплазия яичек и полового члена, часто — гинекомастия, ожирение, оволосение на лобке по женскому типу. Клинические проявления СК наблюдаются у фенотипических мальчиков с кариотипом 46,ХХ в результате транслокации У(SRY) на Х-хромосому.
Особенности: характерны снижение полового влечения, импотенция, бесплодие. Показатели индекса IQ составляют 85–90, выраженная умственная отсталость наблюдается редко (в основном у пациентов, имеющих в кариотипе 3 и более Х-хромосом). Могут отмечаться трудности в обучении, задержка речевого развития.
Синдром Шерешевского — Тернера (СШТ) — самая частая причина первичного гипогонадизма у девочек. Характеризуется полным или частичным отсутствием одной из двух половых Х-хромосом.
Рост взрослых больных (без получения терапии) — 142–146,8 см. Причина низкорослости при СШТ окончательно не уточнена.
Основными диагностическими критериями заболевания являются низкорослость, а также дисгенезия гонад и наличие стигм дисморфогенеза.
Более 80 % изменений при СШТ составляют пороки правых отделов сердца. Характерными признаками у мальчиков являются крипторхизм и микропенис. У девочек — функция яичников не нарушена, позднее менархе. 25–50 % пациентов имеют задержку умственного развития.
Синдром тестикулярной феминизации (резистентности к андрогенам) относится к группе ложного мужского гермафродитизма.
Минимальные диагностические признаки:
- аменорея, бесплодие;
- кариотип 46,ХУ;
- недоразвитость вторичных половых признаков.
Выделяют два основных варианта синдрома: полная форма, когда половые органы имеют нормальное строение по женскому типу, и частичная — наружные гениталии отражают различную степень маскулинизации.
Нормальная продукция антимюллерового фактора яичками приводит к регрессии производных мюллеровых протоков (матки, фаллопиевых труб, верхней части влагалища); нижняя часть влагалища укорочена и слепо заканчивается; большие половые губы недоразвиты.
В пубертатном возрасте формируется нормальный женский фенотип: хорошо развиты молочные железы с дифференцированной железистой тканью, половое оволосение слабо выражено или отсутствует. Отмечается высокорослость.
При лабораторном обследовании пациентов с полной формой:
- повышение ЛГ;
- нормальный ФСГ;
- повышение тестостерона;
- повышение эстрадиола.
Приобретенные формы:
- инфекции (эпидемический паротит, краснуха);
- травма, перекрут яичка или яичника;
- облучение, противоопухолевая терапия;
- аутоиммунный процесс.
Категории пациентов, нуждающиеся в диагностическом обследовании для исключения ЗПР:
- у девочек отсутствие телархе к 13 годам и/или менархе к 15 годам;
- у мальчиков отсутствие увеличения объема яичек >4 мл (или длины яичек >2,4 см) к 14 годам;
- при наличии стигм дисэмбриогенеза и/или клинической симптоматике врожденных синдромов пациенты подлежат обследованию в возрасте допубертата (СШТ, синдром Прадера — Вилли и др.);
- дети с непрогрессирующим половым развитием: при своевременном появлении вторичных половых признаков и отсутствии достижения в течение 3,5–4,5 лет 4–5-й стадии по Таннеру.
Гипогонадотропный (вторичный) гипогонадизм
Врожденные формы:
- врожденный дефицит ГнРГ/гонадотропинов (изолированный гипогонадотропный гипогонадизм), в том числе синдром Кальмана;
- врожденный множественный дефицит гормонов гипофиза;
- генетические дефекты, нарушающие синтез, секрецию или действие ГнРГ и гонадотропинов;
- множественные синдромальные формы центрального гипогонадизма (например: синдром Прадера — Вилли, синдром Лоренса — Муна — Барде — Бидля и другие генетические синдромы).
Изолированный врожденный гипогонадотропный гипогонадизм обусловлен нарушением синтеза, секреции или действия ГнРГ/гонадотропинов и не обязательно связан со структурным поражением гипоталамуса или гипофиза. Для него характерны низкие или неадекватно нормальные уровни лютеинизирующего (ЛГ) и фолликулостимулирующего гормона (ФСГ) на фоне низкого эстрадиола при сохранности других функций аденогипофиза.
При врожденном изолированном гипогонадотропном гипогонадизме ЛГ и ФСГ обычно низкие или неадекватно нормальные для степени гипогонадизма. Редкие мутации генов субъединиц ФСГ/ЛГ или их рецепторов имеют специфические фенотипы и требуют молекулярно-генетической верификации; их не следует описывать как типичную причину ЗПР.
Синдром Кальмана — генетически обусловленное заболевание, которое является самым распространенным вариантом изолированного гипогонадотропного гипогонадизма с аносмией (полным или частичным отсутствием обоняния). Чаще встречается у мальчиков (1 случай на 5 000–10 000 мужчин в популяции).
Клинические проявления синдрома Кальмана:
- от легкой аносмии до выраженной аносмии и тяжелого гипогонадизма;
- дефекты формирования ЦНС (глухота, горизонтальный нистагм, нарушения цветоощущения, так называемые заячья губа и волчья пасть, задержка умственного развития);
- пороки развития мочеполовой системы (агенезия почек, подковообразная почка, крипторхизм, микропенис);
- гипогонадотропный (вторичный) гипогонадизм характеризуется множественным врожденным дефицитом тропных гормонов гипофиза; обусловлен генетическими дефектами; ведет к нарушениям формирования аденогипофиза; может сопровождаться гипоплазией оптических нервов и потерей зрения;
- множественный врожденный дефицит гормонов гипофиза — отдельная причина центрального гипогонадизма; может быть связан с генетическими дефектами развития гипофиза и сочетаться с дефицитом других тропных гормонов, гипоплазией зрительных нервов и другими аномалиями срединных структур мозга;
- врожденные множественные сочетанные дефекты развития.
Синдром Прадера — Вилли:
- резко выраженное ожирение с первых месяцев жизни;
- мышечная гипотония;
- вторичный гипогонадизм (может быть сочетание с первичным поражением гонад);
- умственная отсталость;
- диспропорционально маленькие кисти и стопы;
- низкорослость;
- нарушение углеводного обмена (СД 2-го типа).
Синдром Лоренса — Муна — Барде — Бидля:
- выраженное ожирение с первого года жизни;
- вторичный гипогонадизм;
- умственная отсталость;
- пигментная дегенерация сетчатки / слепота;
- полидактилия.
Приобретенные формы:
- опухоли гипоталамо-гипофизарной области;
- инфекционные поражения ЦНС (менингит, энцефалит);
- облучение ЦНС.
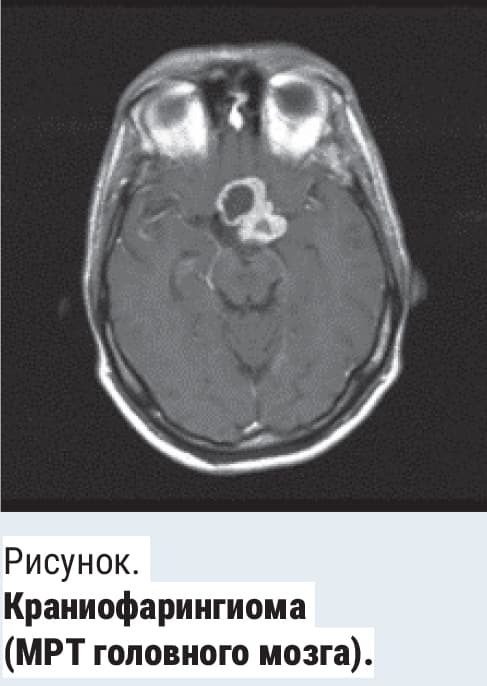 Основные причины — опухоли гипоталамо-гипофизарной системы (краниофарингиома, супраселлярная астроцитома, глиома зрительного нерва, дисгерминома, тератома, гистиоцитоз, другие грануломатозы).
Наиболее часто встречается краниофарингиома, которая имеет врожденный характер и локализуется в области турецкого седла. Краниофарингиома вызывает компрессию оптической хиазмы, заднего гипоталамуса и третьего желудочка, нарушения роста, зрения и функции гипоталамо-гипофизарной системы; несахарный диабет возможен при поражении задних отделов гипофиза/ножки (см. рисунок).
Клинические и лабораторные признаки гипоталамо-гипофизарной дисфункции:
- снижение секреции ЛГ и ФСГ;
- снижение соматотропного гормона (СТГ) с резким снижением скорости роста;
- снижение адренокортикотропного гормона (АКТГ);
- снижение тиреотропного гормона (ТТГ);
- несахарный диабет (при поражении опухолью задних отделов гипофиза).
Анамнез
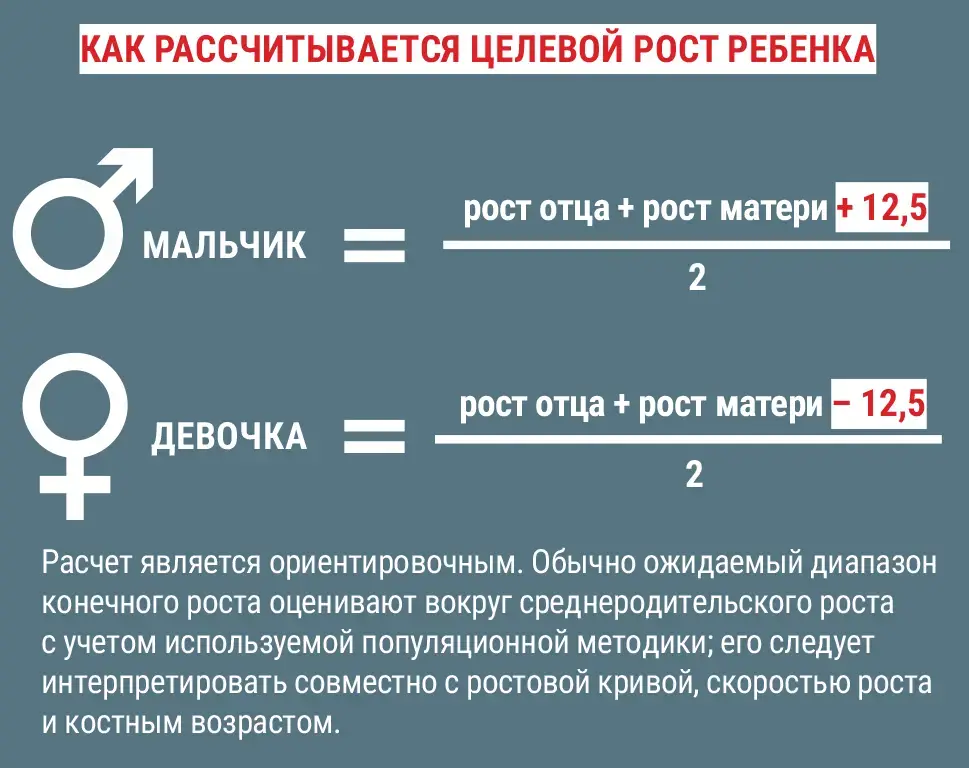
1. Рост родителей с расчетом генетического роста и ростового коридора ребенка.
2. Рост сибсов, бабушек, дедушек.
3. Срок гестации.
4. Течение беременности и родов.
5. Рост и масса ребенка при рождении.
6. Скорость роста ребенка.
7. Сроки начала пубертата, ростовой скачок у родителей.
8. Заболевания пациента в течение жизни.
Клиническое обследование
1. Измерение роста и массы пациента.
2. Измерение отношения длины верхней части тела к длине нижней части тела.
3. Измерение отношения размаха рук к длине тела.
4. Оценка стигм дисморфогенеза.
5. Оценка полового развития (по Таннеру).
6. Оценка интеллекта.
7. Наличие аносмии.
8. Осмотр окулиста (глазное дно, поля зрения).
9. Неврологическое обследование.
Лабораторно-инструментальное обследование
1. Общий анализ крови, общий анализ мочи.
2. Биохимический анализ крови (креатинин, мочевина, калий, натрий, кальций, фосфор, щелочная фосфатаза, глюкоза, печеночные ферменты, общий белок).
3. Рентгенограмма левой кисти и запястья с оценкой костного возраста, расчетом прогнозируемого роста с использованием индексных таблиц.
4. Гормональное обследование — определение базального уровня гонадотропных (ЛГ, ФСГ) и половых гормонов (тестостерона, эстрадиола). Важно для определения заболеваний, сопровождающихся гипогонадизмом.
5. УЗИ органов малого таза, брюшной полости, почек.
6. КТ головного мозга и области гипофиза с обязательным контрастированием или МРТ с/без контрастирования (оптимальный метод визуализации аденомы гипофиза).
7. Цитогенетический анализ.
8. При необходимости лапароскопия с гистологическим исследованием гонад.
Проба с аналогом ГнРГ с 24-часовым периодом действия применяется однократно для дифференциальной диагностики функциональной ЗПР и вторичного гипогонадизма. Определяют ЛГ и ФСГ, проводится через 1 и 4 часа.
У 95 % подростков с функциональной ЗПР уровень ответа ЛГ достигает пубертатных значений (>10 Ед/л).
При гипогонадотропном гипогонадизме ответ на стимуляцию отсутствует.
При гипоталамических формах гипогонадизма (синдром Кальмана) может наблюдаться подъем ЛГ, однако его уровень не превышает пубертатных значений. Проба информативна у подростков, достигших пубертатного костного возраста. При меньшем костном возрасте у детей с функциональной ЗПР ответ ЛГ на стимуляцию может отсутствовать.
Терапия при конституциональной ЗПР
Тестостерон пролонгированного действия: внутримышечно по 0,5 мл 1 раз в 4 недели в течение 3–6 месяцев (такое лечение можно назначать подростку, чей костный возраст достиг 12 лет).
Применение препаратов ХГЧ менее предпочтительно для коррекции функциональной ЗРП, так как они могут привести к быстрой и массивной андрогенизации, способствующей интенсивному ускорению костного возраста и ухудшению роста.
Важно! Опасно назначать стимулирующие курсы ХГЧ подросткам при костном возрасте менее 12 лет.
Подросткам с костным возрастом менее 12 лет (для стимуляции роста) назначают неароматизирующиеся анаболические стероиды, которые обладают минимальной андрогенной активностью в течение 3–6 месяцев, с контролем костного возраста через 3 месяца. Эти препараты не оказывают влияния на гонадотропную продукцию, не вызывают развитие вторичных половых признаков и ускорение костного созревания.
Заместительная гормональная терапия у девочек
Индукцию проводят препаратами эстрогенов. Начинать лечение у девочек, не имеющих сопутствующего дефицита роста, следует в 13–14 лет при достижении пубертатного костного возраста (11–11,5 лет).
Назначаются природные эстрогены (длительность монотерапии эстрогенами обычно около 12 месяцев):
- 17β-эстрадиол или его эфиры в дозе 1 мг в сутки внутрь;
- трансдермальные эстрогеновые препараты в виде гелей: 0,5–0,75–1 мг 1 раз в сутки на кожу нижней части передней стенки живота.
Затем переходят к циклической заместительной гормональной терапии эстрогенами и гестагенами.
У девочек с множественным дефицитом тропных гормонов гипофиза эстрогенотерапию следует начинать не ранее 14–15 лет, при достижении пубертатного костного возраста.
Прогноз
Для подростков с конституциональной ЗПР прогноз благоприятный, в условиях адекватного лечения восстанавливается полноценная гормональная и репродуктивная функция. Прогноз для пациентов с гипогонадизмом зависит от формы заболевания и сочетаемых гормональных и соматических нарушений. Заместительная терапия половыми гормонами проводится пожизненно. У пациентов с гипогонадотропным гипогонадизмом (синдром Кальмана) терапия может обеспечить восстановление полноценной репродуктивной функции.